
1 引言
无菌药品的生产控制长期面临一个结构性难题:最终产品的无菌性无法通过对每一单位产品的检验来证明,抽样检验的阴性结果至多说明样本未检出污染,不能外推为整批无菌。2022 版 EU GMP Annex 1 对这一难题的回应,是将控制重心从结果检验前移至污染控制策略的设计与执行,并明确提出“仅靠监测和检测不能保证无菌”[2]。在这一框架下,First Air 被提升为设计准则和性能指标,其意义在于,它是唯一直接覆盖产品暴露瞬间空气路径的控制要素。屏障系统可以隔离人员,灭菌可以保证容器和部件的初始无菌,去污可以降低表面生物负载,环境监测可以反映控制的结果,但这些措施都不能回答一个更为具体的问题:当容器处于开放状态、产品处于暴露状态的那一刻,到达瓶口和产品接触表面的空气,是否仍然是干净的。本文根据文献1(Protective Airflow in Aseptic Manufacturing:
Ensuring First Air Integrity,值得下载研读)的内容,围绕这一问题展开,依次讨论 First Air 是什么、为什么必要、如何实现、如何验证,以及企业和质量部门应当如何分工。
文献1下载链接:https://pan.quark.cn/s/059c7a29e1f8
2 First Air 的定义与概念边界
本文首先给出定义。按照 EU GMP Annex 1 的表述,First Air 是指在接触暴露产品和产品接触表面之前未被打断的过滤空气,且在到达关键区之前没有可能带入污染的中间环节[1,2]。这一定义包含三个不可拆分的限定。第一,空气必须是过滤的,其源头为高效过滤器并达到 A 级洁净度,否则讨论路径完整性便失去前提。第二,路径必须是未被打断的,从过滤器出口到关键表面的气流应当保持连续单向,中间不被人员、设备、其他气流或低级别空气截断,也不应在经过污染源之后重新汇入关键区。第三,保护对象是特定的,即开放容器通道、灌装点和胶塞通道这类颗粒或微生物一旦落入即成为产品内在部分的点。正是这三个限定,决定了 First Air 不同于房间洁净度等级,也不同于风速合格与否。
为避免概念混淆,本文区分四个相关术语。关键工艺区(Critical Process Area,CPA)是指直接决定产品无菌性的区域,包括开放容器、灌装点和胶塞通道,First Air 规则在其中适用最为严格。保护气流区(Protective Airflow Area,PAA)是指 CPA 周围仍属 A 级的区域,其洁净度要求与 CPA 相同,局部风速可以不均匀、单向性可以不完全均匀,但前提是不得出现回流和卷吸,不得反过来危害 CPA。将 PAA 理解为“可以降级”的区域,是对这一概念的误读。A 级送风(Grade A Air Supply,AAS)则用于已压塞西林瓶的压盖工段,其颗粒浓度经确认但不连续监测,与 CPA 的 First Air 属于不同层级的保护。单向气流(Unidirectional Airflow,UDAF)是实现 First Air 的主要气流形式,而局部单向气流(Localized UDAF,L-UDAF)则是针对无法全封闭的接口,如高压灭菌器出料、不同 CPA 之间的 mousehole 和屏障门,通过局部 A 级气流加外溢来防止低级别空气侵入的设计[1,4]。这四个术语的区分,是后续讨论设计、验证和监管的前提。
3 First Air 的目的与必要性
First Air 的目的可以表述为一句话:防止空气传播的颗粒和微生物在产品暴露的那一刻进入产品或产品接触表面。这一目的的必要性,源于无菌灌装中暴露窗口的不可逆性。西林瓶在灭菌隧道出来之后、灌装完成并加塞之前处于开放状态,落入的颗粒或微生物无法通过后续灯检、过滤或最终灭菌去除,而无菌检查的抽样性质又决定了它不能作为整批无菌的证明。因此,控制必须前移到暴露瞬间,而不是事后发现。
必要性的第二个来源,是房间洁净度与关键点空气质量之间的差距。即使整个房间的洁净度符合 A 级,空气在到达瓶口之前如果经过了脱落颗粒的表面、未经充分去污的设备、人员手套、设备底板区或低级别空气卷吸区,其实际质量已经发生变化。First Air 正是为了堵住“房间合格、关键点不合格”这一缺口而存在的。屏障系统的存在并不能消除这一缺口。隔离器和限制进入屏障系统(Restricted Access Barrier System,RABS)通过物理隔离减少了人员带来的表面污染和直接干预,但屏障内部仍然存在设备几何、物料转移、快速转移口开门、手套操作和机器人运动等内部风险源。屏障解决的是人员进不来的问题,First Air 解决的是屏障内部空气到达关键点时是否仍然干净的问题。两者互补,不可互相替代。
从监管逻辑看,First Air 的必要性还体现在 Annex 1 对设计和监测关系的重新界定上。Annex 1 将过程监测(风速、压差、风机转速等)界定为控制措施本身的状态,将环境监测(粒子计数、微生物采样等)界定为控制的结果,并要求两者联动,在 First Air 完整性丧失时能够通过实时报警和偏差管理及时发现[1,2]。这一界定意味着,First Air 不能仅靠某一时点的监测数据来证明,而必须作为设备、工艺和设施的设计准则,在设计阶段就被考虑进去,并在整个生命周期中通过确认和监控加以维持。
4 First Air 的实现:设计控制体系
本文将 First Air 的实现归纳为气流、设备、表面、屏障、干预和监测六个相互关联的维度,任何一个维度的缺失都会使其他维度的努力打折。
在气流维度上,全区 UDAF 应当覆盖灌装线、胶塞碗等关键区,无法全封闭的接口则用 L-UDAF 加以补充。风速指导值为 0.45 m/s ± 0.09 m/s,其作用在于提供足够的动量以抵抗扰动,同时避免过大湍流。需要强调的是,这一数值是文章引用的指导值,而非 Annex 1 的硬性限值,风速合格本身不能单独证明保护有效。风速的测量位置同样值得注意。文章主张在高效过滤器出口后刚进入层流的区域,即 LF_UDAF 区测量风速,因为在布满复杂设备的操作高度测量时,设备遮挡会使测量结果难以解释,且文献并未显示操作高度测量具有优势[1,7]。本文同时指出,测量高度问题在文章中被明确留待后续讨论,因此在现阶段不宜将其作为已定论的验收标准。
在设备维度上,流线型设计是核心要求。进入 First Air 路径的部件,包括灌装针夹持器、机器人抓具、接头和连接件,都应当避免产生流场阴影和涡流。文章以矩形、无流线型、直接位于开放瓶上方的灌装针夹持器作为最差情形,说明即使是尺寸不大的部件,其几何形状的微小变化也足以显著改变灌装点的气流[1]。材料选择与此相关,GMP 级不锈钢和不脱落颗粒的聚合物能够减少运行中的颗粒产生,而复杂形状不可避免产生的局部湍流,应当按照是否卷入低级别空气来判断,而不是一律视为失效。
在表面维度上,First Air 接触的所有表面必须是不脱落颗粒的,且已灭菌或经验证的自动杀孢子去污,目标是零菌落形成单位回收。隔离器内的扩散器组件、灭菌后的给料碗、物料转移接口都应当用有效杀孢子剂(如汽化过氧化氢)去污。胶塞滑槽、料斗和胶塞碗属于间接产品接触件,装线前应当灭菌;快速转移口的门在装料时成为气流路径的一部分,同样应当纳入去污和批末表面监测的范围。表面控制的意义在于,气流路径上的任何一个表面都可能成为 First Air 的污染源,去污验证因此不是附带项,而是 First Air 完整性的组成部分。
在屏障与转移维度上,隔离器和 RABS 只允许受控转移和有限干预。快速转移口优先选择能够从外部开闭的类型,配合带袖套或领圈的 beta 袋和倾斜机构,使胶塞直接落到灭菌滑槽上,从而避免手套从内部开门时气流经过手套再流向间接接触面。灭菌隧道出口是需要特别关注的接口,启动阶段隧道门开启后,压差形成的水平级联流成为唯一的保护,气流要经过隔离器壁和隧道门表面,还会与瓶内空气交换,因此隧道门及上方墙面必须是非脱落、充分去污的,并且要能够用手套或工具够到以进行批末表面取样。
在干预维度上,干预清单应当按照对 First Air 的影响分级,固有干预和纠正干预都应当在确认中得到覆盖。开快速转移口门的手套应当视为关键工艺手套,最好专用于胶塞装填,始终满足 A 级表面条件,避免接触底板等非产品接触面,并定期进行完整性测试和批末表面监测。机器人运动序列应当按照良好无菌操作编程,抓具和关节不能成为新的污染源或流场阴影,清洁规程应当针对接头和固定件的残留,核黄素清洁研究显示残留常积聚在这些部位[1,10]。机器人将人员移出无菌核心,并不意味着可以减少 A 级监测,文章明确反对这一假设。
在监测维度上,过程监测与环境监测应当联动。风机转速、风速和压差反映控制措施本身的状态,粒子计数和微生物采样反映控制的结果,两者同时异常时,应当优先怀疑 First Air 路径,而不是只检查取样或培养环节。实时报警和偏差管理的意义正在于此:First Air 完整性的丧失应当在发生时被发现,而不是等到环境监测超标时才被追溯。
5 First Air 的验证:烟雾研究、计算流体力学模拟与 LR 方法
验证 First Air 需要三类手段,它们在证据链中承担不同的角色,互相补位而不能互相替代。烟雾研究是 Annex 1 要求的法定可视化手段,应当按照质量风险管理原则设计,采用标准化烟雾发生器、多机位相机和预先定义的接受标准,证明单向气流持续包围开放容器、给料碗、灌装点和物料转移口[1,2,5,6]。烟雾研究必须区分静态和动态两种状态:静态状态下无设备和产品运动,用于确认复杂几何下气流仍完整;动态状态下包括装配、灌装、固有干预和纠正干预,用于捕捉真实操作中的湍流和再卷吸。接受标准应当在方案执行前定义,核心是单向气流不中断、无低级别空气卷入、无逆流,而不是事后根据视频观感判定。
计算流体力学(Computational Fluid Dynamics,CFD)模拟的价值在于覆盖烟雾无法观察的区域。模拟可以处理运动部件、复杂几何和隐藏区域,找出烟雾无法直接观察的再卷吸区,例如灭菌隧道内部、容器内部和 tub 下方,也可以用于比较不同夹持器形状、机器人姿态和隧道门开闭状态下的气流。这一手段的限度同样明确:模拟结论依赖于模型假设和边界条件,文章没有给出模型验证的完整细节,因此 CFD 结论应当有烟雾或实测佐证,不能单独作为放行依据。CFD 更适合作为设计评审和风险评估的辅助工具,而不是最终的符合性证明。
Limitation of Risk(LR)方法提供了定量补充。它通过受控粒子挑战(气溶胶示踪或烟雾)结合实时粒子计数,描绘粒子从释放点(如手套破损、设备表面)到风险点的迁移路径,从而定量判断粒子是否会到达关键点[1,8]。这一方法对环境监测点位选择和 mousehole 等开放通道的 containment 验证尤其有价值,尤其在气流复杂、存在隐藏再循环区时。它的限度在于示踪粒子不等于微生物,粒径和活性行为存在差异,结果应当结合微生物监测来解读。三类手段合起来的逻辑是:烟雾证明看得见的地方没有破,CFD 提示看不见的地方哪里可能破,LR 量化破了会传多远。缺了任何一环,结论都会打折。
6 关键工艺界面的证据:隧道、灌装点与胶塞系统
文献1后半部分以 CFD 证据讨论了三个关键工艺界面,本文对这三组证据的解读,重点不在于复述矢量图,而在于提炼它们对设计和监管的含义。
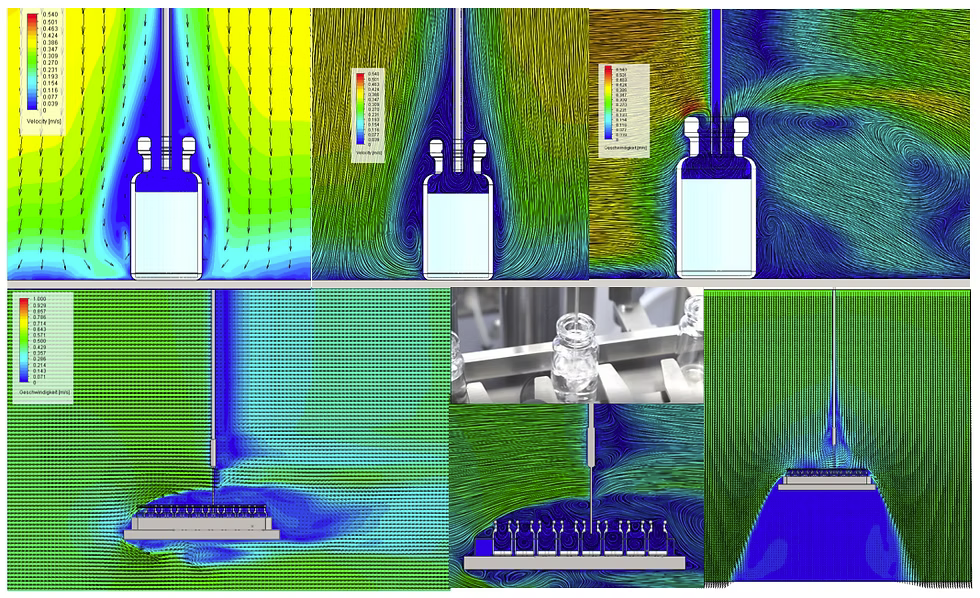
灭菌隧道出料与转盘交接的证据表明,同一接口在不同阶段的保护机制并不相同。初始阶段隧道门关闭,转盘上方是稳定的垂直流;启动阶段门开启后,压差形成的水平级联流成为唯一保护,瓶口上方不再有额外的保护罩,气流经过的表面和瓶内空气交换成为主要风险;生产阶段则是下送风与水平流的组合,保护罩覆盖的是一组瓶子,而不只是单个瓶子。由此得到的控制含义是,隧道出口不能只用压差合格来证明,转盘下方空气不得与上方 First Air 混合,隧道门及上方墙面的去污状态和批末取样可及性应当与气流设计同等对待。
灌装点的证据围绕保护罩机制展开。垂直下送风并不“吹进”开放瓶,而是在瓶口形成一层洁净空气保护罩,瓶内空气流速接近零,形成静态死区。只要保护罩不破,外界污染物就无法穿透;一旦气流转为水平或级联流,保护罩被打破,单个和成组的容器都会暴露。这一机制还带来三个常被忽视的推论。其一,开放瓶的“死腿”效应意味着瓶内没有持续冲刷,产品气溶胶反而可能污染瓶外表面,这既是无菌问题,也是交叉污染和清洁问题。其二,预灭菌巢式包装在 tub 下方会形成死区,像一条隧道一样传递污染和沉降颗粒,tub 下方的气流设计必须单独考虑。其三,同一死腿条件下,预灭菌容器经汽化过氧化氢去污后瓶内残留不易蒸发,残留量问题不能只看去污循环,还要看瓶内气流。文章同时指出,灌装点章节的结论只适用于以垂直下送风为主要保护的情形,如果某条线以水平气流为主要保护,需要另外的研究来证明,不能直接套用保护罩的结论。
胶塞系统的证据则把干预风险具体化。快速转移口门关闭时,料斗碗内的死腿区会有局部湍流,但只要湍流被包含、不卷入低级别空气,就不构成偏差;门全开时,气流经过门面再汇入主单向流,不干扰料斗下送风,但门在胶塞重新装填时的移动值得注意,因为经过门面的空气随后会进入给料碗。风险最高的是用手套从内部开门的场景,气流经过手套表面,再流向已灭菌的滑槽和料斗这两个间接产品接触面。文章的结论是,开门手套应当视为关键工艺手套,最好专用于胶塞装填,始终满足 A 级表面条件,并纳入完整性测试和批末表面监测;更优的设计是能够从外部开闭的快速转移口。这一结论对审计具有直接意义:检查手套管理时,不应只问完整性测试是否执行,而应问这只手套在一次生产中还接触过什么、经过了哪些间接接触面。
机器人章节的证据指向一个反直觉的结论:自动化将人员移出无菌核心,并不等于消除了污染风险,机械臂本身的几何形状和运动就可能破坏 First Air、产生流场阴影。抓具应当流线型化,运动序列应当符合良好无菌操作,接头和连接件应当做卫生设计并配专门清洁规程。机器人气流的详细分析在文章中被明确留待后续讨论,这一留白本身也值得注意:它说明机器人与 First Air 的关系尚未形成完整的确认方法,不能因为引入了机器人就默认气流已经优化。
7 企业实施:污染控制策略中的定位
对企业而言,First Air 不应当作为一个独立的确认项目存在,而应当作为污染控制策略中的一个要素,与其他要素共同构成完整的控制链。本文认为,比较稳妥的实施逻辑,是先在污染控制策略中按关键工艺区、保护气流区和 A 级送风划分区域,标出所有 First Air 路径、局部单向流接口、间接接触面和干预点,并针对每个点明确保护方式和失效模式,包括卷吸、逆流、脱落和去污失效。这一风险评估应当成为后续设计、确认和监控的共同依据,而不是事后为某个确认报告补充的附件。
在设计阶段,First Air 要求应当写进用户需求和设计确认,包括六条规则、流线型要求、材料要求、快速转移口外开优先、夹持器和机器人抓具的空气动力学要求。设计评审的重点应当是气流路径和接触面,而不是孤立的风速数值。在确认阶段,设计阶段的 CFD 比较应当用于 worst-case 选择,安装和运行确认阶段的烟雾研究应当覆盖全部干预清单,日常监控则应当由过程监测和环境监测共同承担。在文件体系上,干预管理、快速转移口操作和手套管理、去污和清洁、报警响应、偏差分级和变更控制应当与 First Air 判据对应起来:偏差分级应当按照是否发生卷吸或逆流来判断,而不是按照“是否看到湍流”一刀切;任何设备几何、布局、风速设定、快速转移口类型或机器人程序的变更,都应当触发 First Air 再评估,必要时重做烟雾研究或 CFD。人员培训、预防性维护和维修后的气流影响评估,同样应当纳入这一体系。
对于上市许可持有人(Marketing Authorization Holder,MAH)与受托生产企业(Contract Development and Manufacturing Organization,CDMO)之间的分工,本文认为质量协议应当明确 First Air 的设计和确认责任、数据提供范围、变更通知义务和 MAH 的否决权。数据范围至少应当包括 CFD 报告及其假设、烟雾视频原始记录、过程监测报警记录和环境监测趋势,而不只是一份“烟雾研究通过”的结论。MAH 的监管能力,在很大程度上取决于它是否能够拿到原始证据并独立判断,而不是只接受受托方的总结。
8 质量监管:方案审查、过程见证与偏差判断
质量部门的监管可以分为方案审查、过程见证和事后判断三个环节,三者的共同判据仍然是气流路径是否被打断、是否被污染、是否发生卷吸。
在方案审查环节,烟雾研究方案应当检查相机位置是否对准所有关键工艺区,是否覆盖静态和动态、全部干预类型,接受标准是否预先定义为无卷吸、无逆流。CFD 报告应当检查边界条件、worst-case 选择和模型假设是否合理,结论是否有实测佐证,水平气流为主的生产线是否有另外的研究。环境监测风险评估应当检查监测点是在 First Air 内还是在 Second Air 内,点位选择是否考虑了气流路径和干预,而 Second Air 目前只是文章提出的概念,不能直接用来移动现有监测点。风速测量位置也应当检查,LF_UDAF 区的测量与操作高度的测量承担不同的证明作用,后者受设备遮挡影响大,不能单独作为 First Air 完整的证据。
在过程见证环节,质量部门应当见证关键烟雾研究,查看原始视频而不是只看总结,特别关注隧道出口、灌装点、胶塞碗、快速转移口开门和机器人运动这几个文章点名的场景。现场观察应当关注干预是否跨过关键区、手套是否接触底板、快速转移口开门是否使用专用关键手套、干预后是否按程序恢复和记录。过程监测报警的响应同样应当见证,风速、压差和风机报警应当及时响应、记录并进行偏差评估,而不是仅做复位处理。
在事后判断环节,偏差分级应当使用文章的判据:局部湍流本身不自动等于偏差,应当看是否卷吸低级别空气、是否出现逆流、是否新增脱落或微生物污染证据;反过来,风速合格也不能自动放过一次已证实的卷吸或逆流。趋势分析应当把过程监测与环境监测分开看,过程监测趋势(风速漂移、压差波动、报警频次)是控制措施退化的早期信号,环境监测趋势(粒子、微生物、表面)是结果信号,两者同时异常时应当优先怀疑 First Air 路径。变更和定期回顾时,设备、布局、快速转移口类型、夹持器、机器人程序、风速设定和去污程序的变更都应当触发 First Air 再评估,定期回顾应当把烟雾研究、CFD、LR、环境监测、偏差和干预频次放在一起审视,而不是各看各的。
9 限度与展望
本文对文章的限度做三点提醒。第一,作者和赞助背景值得注意:三位作者来自 Franz Ziel,CFD 由该公司工程师完成,研究由该公司赞助,设备案例集中在特定厂商的设计上,结论的普适性需要读者结合自身设备验证,文章本身也承认胶塞系统部分研究的是已确立的设计,其他避免预汽化过氧化氢装配的设计也可能适用。第二,全文没有给出可接受湍流与实际污染率、培养基模拟灌装失败率之间的定量关系,CFD 矢量图和烟雾图像证明的是气流形态,不是无菌保证,最终放行仍然依赖完整的污染控制策略、环境监测、无菌工艺模拟和批量记录。第三,几个关键问题在文章中被明确留待后续讨论,包括风速测量高度、Second Air 监测的具体规则和机器人气流的确认方法,引用这些点时应当标注为未定论,不能当成已接受的标准。文章的展望部分同样指出,未来工作将阐述 Second Air 监测、测量位置与气流行为的相关性,以及机器人气流的确认方法,这些后续成果将决定本文提出的若干概念能否转化为可执行的监管实践。
10 结论
本文的结论可以归纳为一点:First Air 不是一个风速指标,而是一条从高效过滤器到暴露产品的、没有被打断、没有被污染、没有发生卷吸的气流路径。它的实现依赖于气流设计、设备几何、表面去污、屏障转移、干预管理和过程监测的共同作用,它的验证依赖于烟雾研究、CFD 模拟和 LR 方法的互补,它的监管依赖于以卷吸和逆流为判据的方案审查、过程见证和偏差判断。将 First Air 作为设计准则而非事后监测指标,是 Annex 1 污染控制策略逻辑的必然要求,也是企业在无菌灌装中实现可重复保护的前提。文章的价值正在于提供了一套可操作的判断语言:设计、确认和偏差处理的中心任务,都是证明这层保护罩在所有关键操作和干预中始终完整。
参考文献
[1] Scharf B, Bachir H, Morris D, Drinkwater JL. Protective Airflow in Aseptic Manufacturing: Ensuring First Air Integrity. European Journal of Parenteral and Pharmaceutical Sciences. 2025;304. DOI: 10.37521/ejpps30401.
[2] European Commission. EudraLex Volume 4: EU Guidelines for Good Manufacturing Practice for Medicinal Products for Human and Veterinary Use – Annex 1: Manufacture of Sterile Medicinal Products. 2022.
[3] Morris D, Drinkwater J. Protective airflow including ‘First Air’ in GMP aseptic manufacturing. European Journal of Parenteral and Pharmaceutical Sciences. 2023.
[4] Pharmaceutical and Healthcare Sciences Society. Cleanroom Airflow Definitions: Aligning Unidirectional Airflow (UDAF), Localized Unidirectional Airflow (L-UDAF) and Grade A Air Supply. Swindon, UK: PHSS; 2020.
[5] Parenteral Drug Association. Points to Consider for the Aseptic Processing of Sterile Pharmaceutical Products in Isolators. Bethesda, USA: PDA; 2020.
[6] Parenteral Drug Association. Points to Consider No. 1: Aseptic Processing (Revised 2023). Bethesda, USA: PDA; 2023.
[7] Bachmann D, Bernhard I, Lehmann F, Leutz D, Rauschnabel J, Schaz H, Schiessl R, Schönenborn S, Schreiner T, Storn V, Stübchen M, Weichselbaum A, Zimmermann J. Air Speed Qualification: At Working Position or Working Level? Pharmaceutical Engineering. 2023 Sep/Oct.
[8] Ljungqvist B, Reinmüller B, Maier C, Roth A. Assessing contamination control of pre-sterilised container tub transfers into an aseptic manufacturing filling isolator via a de-bagging/no-touch-transfer process step. European Journal of Parenteral & Pharmaceutical Sciences. 2016;21(3).
[9] Kranenburg H, Drinkwater JL. Aseptic containment strategies to meet challenges of processing new highly toxic and biologically hazardous sterile medicinal products and therapies. European Pharmaceutical Review. 2019.
[10] Keller M, Baum G, Brückner M, Ringe U, Schweizer M, Berthold LS, Bürger F, Gommel U. 6-Achs-Robotersystem für die aseptische Produktion – Ganzheitlicher Ansatz einer Eignungsqualifizierung – Teil 2. TechnoPharm. 2018;8(2):70-74.
[11] Maier C, Drinkwater JL. Managing contamination risks in glove holes in barrier separation technology. European Pharmaceutical Review. 2016.
[12] Rauschnabel J. Barriere-Technologie im Lichte des neuen Annex 1. TechnoPharm. 2023;2023(3):138-142.


乐乐6天前0
简直是天使来的测试号码232天前0
测试测试测试测试测试号码232天前0
我测试下评论会不会收到回复蓝调32天前0
这是一个测试评论沙拉2月前0
我们是美墨尔特的箱子,原装的紫外灯测出来就是这么多沙拉2月前0
老师你好!“稳定性试验近紫外能量一般为90μW/cm2”这一段是如何确认的呢,对应的紫外灯灯管有瓦数要求按摩沙拉2月前0
老师你好,我想请教一下,“稳定性试验近紫外能量一般为90μW/cm2”这个是怎么得知的呢,对应的紫外灯管瓦数是多少。目前我们实验室有一台光照稳定性试验箱,其近紫外能量高达400μW/cm2kidzhangy11月前0
感谢分享,楼主好人一生平安