
摘 要
创新药药学(CMC)研究具有渐进性、阶段性与不确定性。分阶段(phase-appropriate)的 CMC 监管逻辑,其核心是在受试者安全不受妥协的前提下,使资料要求、生产质量体系与变更控制强度随临床进展与认知积累而同步演进,避免早期过度要求或后期要求不足。本文以美国 FDA、欧盟 EMA 及中国 NMPA/CDE 的现行法规与指南为对象,系统梳理三方在 I 期、II 期、III 期临床试验中对原料药、制剂、杂质、稳定性、质量标准与无菌保障的分阶段技术要求,比较其在申报资料格式、GMP 适用性及批放行模式上的差异,并重点剖析临床试验期间药学变更这一贯穿全生命周期的关键环节。研究发现:三方在"风险相称、逐步深入、动物与临床样品质量可比"的原则上高度趋同,并深度依赖 ICH Q 系列协调;差异集中体现为美国 Phase 1 对 21 CFR 211 的法定豁免、欧盟以质量受权人(QP)批放行与产品规格文件(PSF)为枢纽的 IMP GMP 体系,以及中国以药品上市许可持有人(MAH)为责任主体、60 天默许制下的安全性聚焦审评。最后,结合研发型 MAH 的实务,提出"以变更管理为主线、以可比性为底线、以阶段目标倒推资料深度"的落地建议。
1 引言
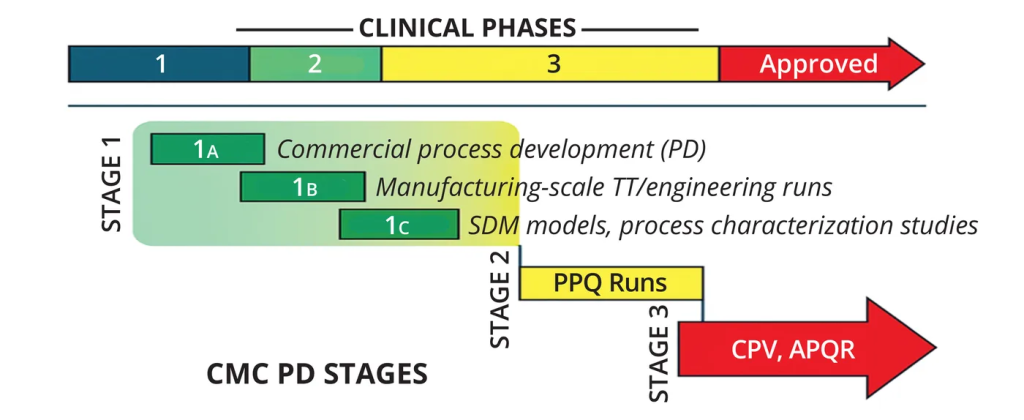
创新药从首次人体试验(FIH)到上市,通常经历 I、II、III 期临床试验。与之对应的 CMC 研究并非一成不变:早期对关键质量属性(CQA)认知有限,只能建立较宽泛的质量标准与初步的控制策略;随着临床推进、批量放大与生产经验积累,才逐步锁定工艺路线、收紧标准、完善验证。这种"边研发、边认知、边收紧"的规律,决定了临床试验期间必然伴随大量药学变更。
正因如此,主要监管机构均确立了 phase-appropriate(分阶段相称)的监管理念:既不允许因早期资料"不完善"而阻碍受试者及时获得候选药物,也不可因后期样品质量不可控而危及受试者安全或使临床试验数据失真。本文以随附法规文献集为基础,对 FDA、EMA、NMPA 三方框架进行横向述评,旨在为研发型 MAH(特别是委托生产模式下的 B 证持有人)构建可操作的 CMC 合规视图。
2 三方监管框架与申报资料概览
三方的法律基础、申报资料载体与 GMP 适用方式存在结构性差异,这是理解后续技术要求的前提。
| 维度 | 美国 FDA | 欧盟 EMA | 中国 NMPA/CDE |
| 法律/法规基础 | FD&C Act §501(a)(2)(B)(CGMP 法定要求);21 CFR 312(IND);210.2(c) 豁免 Part 211 | Regulation (EU) 536/2014(CTR);Directive 2001/20/EC;EU GMP 及 Annex 13 | 《药品管理法》《药品注册管理办法》; 60 天默许制(2018 年第 50 号公告) |
| 申报资料载体 | IND 中的 CMC 部分;Phase 1 单独格式指南;II/III 期 CMC 安全信息(info amendment)+ 确证信息(年报) | IMPD(临床试验用药品质量文档),按 CTD 式编号;重大变更需提交实质性修改申请 | IND 申报资料(参照 CTD 整理);《化学药品 I 期临床试验申请药学研究信息汇总表》 |
| GMP 适用 | Phase 1:豁免 21 CFR 211,按 §501 实施"相称"CGMP;Phase 2/3:全面适用 Part 211 | IMPs 全程按 GMP 原则生产,Annex 13 专项要求;QP 逐批认证放行 | 《临床试验用药品》(试行)GMP 附录(2022)全程适用;MAH 承担质量安全主体责任 |
| 批放行模式 | QC/指定人员放行;无强制 QP | 质量受权人(QP)认证后放行 | MAH 质量受权人(上市许可持有人职责)放行;临床样品由生产企业+MAH 质量体系管控 |
注:美国 Phase 1 指南明确,IND 产品豁免 21 CFR 211 系基于 210.2(c),但仍须满足 FD&C Act §501(a)(2)(B) 的 CGMP 法定要求;EMA 与 NMPA 则对临床试验用药品实行专门 GMP 体系(Annex 13 / 临床试验用药品附录),不豁免 GMP 原则本身。
3 分阶段 CMC 技术要求
尽管表述不同,三方对"哪些维度需要在何阶段达到何种深度"的判断高度一致。下面按原料药(DS)、制剂(DP)、杂质、稳定性、质量标准、无菌保障六个维度,逐阶段归纳。
3.1 I 期(首次人体试验):确保受试者安全
FDA Phase 1 cGMP 指南与 NMPA《新药 I 期临床试验申请技术指南》(2018 年第 16 号)及《化学药品创新药 I 期临床试验申请药学共性问题相关技术要求》(2020 年第 40 号)均明确:I 期审评聚焦与受试者安全直接相关的问题。EMA IMPD 指南亦指出 I 期资料应"聚焦风险方面"。
- 原料药:提供合成路线/工艺流程图、结构确证、关键理化性质(晶型、溶解度、粒度、渗透性);复杂原料药(多肽、寡核苷酸、含多个手性中心、发酵/天然来源)需更详细描述。
- 制剂:处方组成与简要工艺;无菌制剂须提供除菌/灭菌工艺与无菌保障措施;非常规工艺(脂质体、微球等)需较详细工艺描述。
- 杂质:按 ICH Q3A/B 进行杂质谱分析;潜在致突变杂质按 ICH M7 评估与控制(1 类、2 类控制在可接受限度或 TTC 内);"临床研究样品杂质水平不得超出动物安全性试验数据所支持的相应杂质水平"(CDE 2021 变更原则,I 期即应贯彻)。
- 稳定性:至少 1 批代表性批次(建议含拟定临床生产场地的样品)+ 支持性开发批次数据 + 后续方案,覆盖计划试验周期;明确贮藏条件;注射剂需关注配伍/使用中稳定性。
- 质量标准与方法:初步标准即可,不必提交完整方法学验证,但关键安全性项目(有关物质、残留溶剂、金属催化剂、致突变杂质)须给出具体方法与专属性、灵敏度等核心验证信息。
- 可比性:动物安全性试验样品与拟临床样品须进行质量可比性分析,差异须讨论对临床安全性的影响(NMPA、EMA 均强调)。
3.2 II 期:支撑试验数据的可靠性
FDA《INDs for Phase 2 and Phase 3 Studies:CMC Information》(2003)将 II 期资料定位为"维持受试者持续安全"并"确保临床试验产生可靠、可解释的数据"。
- 原料药:更新结构/构型描述;提供工艺流程图与关键步骤控制(含暂定可接受标准);起始物料结构;建立工作对照品(working standard)。
- 制剂:代表性批处方;工艺流程图( sterile/非常规剂型须含过程控制);关键辅料控制;溶出/释放度等制剂学特性开始纳入。
- 杂质与标准:新杂质须鉴定、定量、报告;标准随批次数据持续 refinement;降解谱更新以支持安全性评估。
- 稳定性:提交稳定性方案(项目、方法、限度、时间点、条件、周期),代表性批次数据随年报提交;鼓励早期开展强降解(stress)研究以筛选稳定性指示方法。
关键机制:FDA 将 II 期 CMC 信息分为"CMC 安全信息"(须在 II 期启动前以信息修订 submit)与"确证信息"(可于年报提交),这也是 phase-appropriate 在申报负荷上的直接体现——非安全相关的详实数据不必前置。
3.3 III 期(关键临床):看齐上市质量状态
III 期是支持上市的核心证据阶段,受试者数量与用药时长显著增加,CMC 须向 NDA/MAA 状态看齐。
- 原料药:建立主对照品(primary reference standard);开展强降解/加速稳定性;制定拟用于正式稳定性研究的稳定性方案(NDA 申报用);更完整的结构确证(元素分析、NMR、MS、单晶 X 射线等)。
- 制剂:容器密封系统宜与拟上市产品相似(经器械给药产品如 MDI、DPI、鼻喷雾尤甚);建立溶出/释放度方法并与临床、BE、稳定性批次关联,为上市后批间/单位间一致性设限;多剂量含抑菌剂产品须提供抑菌效能(AMC/防腐剂有效性)试验。
- 无菌保障:灭菌工艺验证资料虽可在 NDA 时正式提交,但 III 期末须明确终端灭菌/无菌工艺变更并完成相应验证准备。
- 变更管控升级:越是后期变更,越需细致研究以证明可接受性;关键临床后发生重大药学变更的,应慎重(CDE 2021)。
3.4 各阶段要求对照
前述 3.1—3.3 按阶段分别描述了三方在六个维度上的技术要求。为便于横向把握"标准随阶段演进"的节奏,本节将上述要素浓缩为一张三阶段对照表(表 3)。其维度设置对应 FDA《Phase 2/3 CMC 指南》的章节结构,并与 EMA IMPD 质量文档、CDE I 期共性问题(2020 年第 40 号)及临床试验期间变更指导原则(2021)的表述相互印证:同一维度下,要求深度随临床进展递增,而安全相关事项始终前置。
| 维度 | I 期 | II 期 | III 期 |
| 质量标准 | 初步、较宽泛;关键安全项目(有关物质、残留溶剂、金属催化剂、致突变杂质)有具体方法与核心验证信息 | 暂定标准随批次数据持续 refinement,并纳入工艺过程控制 | 趋近上市标准;建立主对照品(primary reference standard) |
| 杂质 | 按 ICH Q3A/B 建杂质谱;致突变杂质按 M7 控制在 TTC/可接受限度内;不超动物毒理支持水平 | 新杂质须鉴定、定量、报告;降解谱更新 | 全面鉴定、定量并论证限度;建立杂质控制策略 |
| 稳定性 | ≥1 批代表性批次+支持性开发数据+后续方案,覆盖计划试验周期 | 提交稳定性方案与代表批数据(年报);鼓励强降解筛选稳定性指示方法 | 强降解+加速;拟定用于 NDA/MAA 的正式稳定性方案 |
| 工艺/验证 | 工艺流程图+关键步骤控制;无菌须有保障措施 | 关键步骤控制+暂定标准;启动工艺验证 | 关键参数锁定;灭菌/无菌工艺验证准备就绪 |
| 无菌制剂 | 详细除菌/灭菌工艺+无菌保证(A 级层流、培养基模拟灌装、环境监控) | 工艺变更须申报;验证可延至后期 | 容器密封/工艺向上市靠拢;验证完成 |
| 申报/放行 | IND 格式提交;QC 放行 | CMC 安全信息前置 submit+确证信息年报 | EOP2/CMC 会议;QP 认证(EU)/ MAH 质量职责(CN) |
3.4.1 对照表的解读要点
- 标准"由宽到紧":I 期仅要求初步、较宽泛的标准,II 期随数据 refinement 为暂定标准,III 期须趋近上市标准并建立主对照品。这一主线在 FDA、EMA、NMPA 三方一致。
- 申报负荷"安全前置":FDA 的 CMC 安全信息须在 II 期启动前 submit,确证信息(非安全详实数据)可年报;EMA/NMPA 则以"实质性修改/重大变更 vs 一般更新"分层,逻辑同构。
- 无菌与工艺验证"后移但不缺位":除菌/灭菌工艺与无菌保证 I 期即须有措施,验证可延至 III 期末,但 III 期末须明确工艺并完成验证准备。
- 可比性"全程贯穿":动物安全性样品与临床样品、变更前后样品的质量可比性,是 I 期即应贯彻、III 期须系统论证的底线。
3.4.2 阶段跃迁的关键节点
- I→II 节点:进入 II 期前须完成 CMC 安全信息提报(FDA)或等效的安全性聚焦资料更新,确保受试者持续安全;杂质控制策略(尤其致突变杂质)须固化。
- II→III 节点:III 期为支持上市的核心证据阶段,工艺参数须基本锁定,灭菌/无菌工艺验证准备就绪,稳定性方案按注册用途设计,并自 pCQA/pCPP 成熟为商业化 CQA/CPP。
- 全程:任何阶段的生产场地、合成路线、标准、处方包材变更,均按第 5 章"变更评估四要素"评估,且杂质水平不得超出动物毒理支持水平(PDA TR 56 亦要求变更前先做工艺风险评估 PRA,见 4.4)。
综上,三阶段对照表呈现的是"安全底线恒定、资料与体系强度递增"的梯度;其落地所需的阶段适用性质量体系与 GMP 要求,详见第 4 章,尤其是 4.4 节。
4 质量管理与 GMP 要求
分阶段 CMC 不仅是"资料深浅"问题,更是"生产质量体系强度"问题。三方在 GMP 梯度上呈现三种典型模式。
4.1 美国:Phase 1 的相称 CGMP 与 Part 211 豁免
FDA 2008 年《Phase 1 Investigational Drugs CGMP》指南的核心立场是:Phase 1 IND 产品依 210.2(c) 豁免 21 CFR 211,但须按 §501(a)(2)(B) 实施"与阶段相称"的 CGMP。其推荐控制包括:建立书面 QC 职能计划(小机构可由同一人兼生产/QC,但须另一合格人员定期复核记录);设施与设备adequately controlled;物料全程可追溯、API 须进行确证性鉴别检验;生产记录足以复现工艺;留样至少至临床试验终止或 IND 撤回后 2 年。无菌产品须采用 A 级/ISO 5 层流工作站、培养基模拟灌装、环境监控,且 QC 放行前须取得无菌检验结果(短效产品可凭相关快速检测先行放行,但无菌结果阳性须调查并通知临床)。生物制品强调工艺关键性(病毒清除、外源因子控制)。Phase 2/3 则全面回到 21 CFR 211 的商业化 cGMP 框架。
4.2 欧盟:Annex 13 下的 PSF 与 QP 机制
EMA 通过 EU GMP Annex 13 为临床试验用药品建立专门 GMP 体系,并与 CTR 536/2014 衔接。其特色在于:
- 产品规格文件(Product Specification File, PSF):随开发持续更新,涵盖起始物料/包材标准、工艺与包装指令、分析方法、相关临床试验方案与随机代码、合同方技术协议,是 QP 认证放行的依据,须全程可追溯、变更理由留痕。
- 质量受权人(QP)逐批认证放行:每一批次须经 QP 确认符合 Directive 2001/20/EC 第 13.3 条要求后方可放行;允许基于等效 GMP 标准的桥接认证。
- 变更全程受控:开发期间 PSF 与指令可变更,但须保持完全的可追溯性与变更后果评估;部分变更构成对 IMPD 的"实质性修改"(substantial modification),须另行申报。
- 盲法与随机代码:设专门章节管理盲法操作、随机代码保存与紧急破盲,防止不同批次外观差异导致非预期破盲。
4.3 中国:临床试验用药品 GMP 附录与持有人责任
NMPA 于 2022 年发布《临床试验用药品》(试行)GMP 附录,作为《药品生产质量管理规范》的配套附录,对临床样品的制备、质量控制、放行与发运作出专项规定,其精神与 Annex 13 相通。在持有制度下,MAH 对临床样品质量承担主体责任:
- 委托生产(B 证持有人)须通过质量协议明确 MAH 与 CMO 在工艺、检验、放行、变更、偏差上的职责界面;
- 临床试验期间药学变更由申请人(MAH)负主体责任,重大变更(可能增加受试者安全风险)须按《药品注册管理办法》提出补充申请,一般变更可直接实施并在研发期间安全性更新报告(DSUR)中报告(CDE 2021);
- 早期阶段认知有限,不建议删减检查项目或放宽超出安全性支持的限度(CDE 2021 明确)。
4.4 阶段适用性 GMP 最佳实践与参考依据
PDA《技术报告 No.56(2026 修订版)》是当前关于"阶段适用性的质量体系与 GMP"最系统的行业参考,其主题为生物制品原液(Drug Substance)开发中质量体系与 GMP 的渐进式应用。该报告以生物制品原液为对象(细胞库、病毒清除等专章不直接适用于化学合成寡核苷酸),但其质量体系、QRM、数据完整性、供应商确认、变更控制与持有人监督等原则对合成类原液同样适用。其核心立场与本文三方监管高度一致:GMP 合规的质量管理体系(QMS)应在 Phase 1 之前即建立并随生命周期收紧;申办方/持有人对临床样品的质量与安全承担最终责任,即使生产或检验完全外包给 CMO/CDMO。以下以 TR 56 为主线,结合 4.1—4.3 提炼可落地的阶段化最佳实践并标注出处。
4.4.1 贯穿全流程的核心原则
- 风险相称的 QRM:质量风险管理的工作量、正式程度与文件化水平应与风险相称(ICH Q9(R1))。早期可用白皮书、科学合理性说明等较非正式方式;后期逐步过渡到 FMEA、控制策略等正式方法。
- 阶段无关的关键要素:保障受试者安全的相关要素自首次临床生产即须健全,且各阶段严格度相当——包括数据完整性(ALCOA+)、环境与生物负荷监测、设施/公用系统风险评估(污染控制策略 CCS 的基础)、设备校准与维护、内毒素控制。TR 56 明确指出这些要素"在生命周期内以同等严格度执行"。
- 申办方/持有人责任:申办方应在 Phase 1 临床生产前启动相称的 GMP 合规 QMS;若由 CMO 生产/检验,其 QMS 应侧重对受托活动的监督,并在合作之初即建立质量协议;申办方始终对临床样品的最终放行及产品的鉴别、含量、纯度与质量负责。
- 早期即定义 provisional CQA/CPP:通过工艺风险评估(PRA)在 I/II 期定义潜在关键质量属性(pCQA)与潜在关键工艺参数(pCPP),至 III 期成熟为商业化 CQA/CPP;平台技术应利用已有知识提前闭合认知差距(与第 3 章"标准随阶段演进"相互印证)。
4.4.2 阶段适用性关键 GMP 活动
| 阶段 | 关键最佳实践(要点) | 参考依据 |
| 研究/早期开发 | 在尚未受 GMP 约束的研究与工艺开发阶段即落实 GDocP、数据完整性(ALCOA+)、版本与变更控制、设备校准/维护记录;毒理/稳定性用物料须证明与拟临床物料可比。 | TR 56 §3.5、§3.6.3;ALCOA+/GDocP |
| 临床前(毒理) | 优先使用经质量授权的细胞/种子库;毒理批次物料应"有代表性但不比临床物料更纯";分析方法须科学适用(经验证/确认);批记录/方案须可追溯,以支持与 Phase 1 物料的可比性判断。 | TR 56 §3.6.4;GLP 原则 |
| Phase 1(I 期) | 落实基础文档与设备操作类 GMP 原则;批记录可不设收率/时限接受标准(工艺未定),但须记录收率与质量证据;供应商最低尽职调查(记录批号、审核 CoA、基于风险的质量授权);物料至少一项鉴别+QA 放行。 | TR 56 §3.5;FDA 2008 Phase 1 cGMP §III;§501(a)(2)(B) |
| Phase 2(II 期) | 建立基于物料关键度的供应商策略;质量体系向 21 CFR 211 过渡;暂定标准与工艺过程控制;启动工艺验证;变更按"安全信息前置/确证信息年报"分类。 | TR 56 §3.5–§3.6.5;FDA 2003 Phase 2/3 CMC;ICH Q7、Q9 |
| Phase 3(III 期) | 全面 GMP 合规;PPQ 前完成设施/设备确认与清洁/灭菌验证;供应商基于风险全面确认;建立商业化控制策略(CQA/CPP、操作范围)。EU 由 QP 认证放行,中国由 MAH 职责覆盖。 | TR 56 §3.5–§3.6.5;EU Annex 13;NMPA 临床用药品 GMP 附录(2022);ICH Q10 |
| 委托生产 / MAH(贯穿) | 以质量协议划清与 CMO 在工艺、检验、放行、变更、偏差上的职责;对受托活动实施监督(必要时引入 QA 顾问或 QP);将"变更评估四要素"与 PRA 嵌入内部 SOP,使每次变更有可追溯的风险判定与桥接证据。 | TR 56 §1.3、§3.6.7;NMPA 临床用药品 GMP 附录(2022);CDE 2021;ICH Q9 |
注:TR 56 表 4.1-1 将阶段适用性 GMP 活动按"质量、数据管理、设施与公用系统、设备、物料与耗材、生产、实验室、包装/标签、良好分销规范、加速程序"十大系统逐项列出,且各阶段要求"累积"——后一阶段须满足其之前所有阶段的要求。该表是落实上述原则的更细致操作清单,建议作为 MAH 内部自查表使用。
4.4.3 对研发型 MAH / 委托生产的实务提示
- 不要在"Phase 1 要求宽松"上误读:TR 56 与 FDA/EU/NMPA 一致认为,数据完整性、环境/生物负荷监测、内毒素控制、设施风险评估等"安全相关要素"自 Phase 1 即须到位,不得后置。
- 将质量协议作为 QMS 的延伸:在 PSF/质量协议层面建立与 Annex 13 同构的变更、偏差、留样与放行记录链,使 CMO 的受托活动处于持有人可审计的监督之下。
- 加速开发(突破性疗法、孤儿药等)会压缩时间窗:应在早期即按更成熟的 QMS 布局,避免"质量体系成熟度落后于下一阶段申报要求"。
阶段适用性 GMP 的本质,是在监管底线上做"适度前瞻":既不因早期过度投入商业化体系而增加负担,也不因要求宽松而放松对委托生产的质量管控,使质量体系随临床进展平滑升级,避免早期裸奔、后期补课。
5 临床试验期间药学变更:分阶段 CMC 的主线
创新药"渐进性、阶段性、不确定性"决定了变更不可避免。CDE《创新药(化学药)临床试验期间药学变更技术指导原则(试行)》(2021)将变更评估凝练为四要素:①变更发生的临床阶段(早期 vs 关键临床);②受试人群(健康志愿者 vs 特定患者、儿童等);③品种特点(复杂分子/特殊制剂风险把控能力弱);④已有认知的局限性。并据此将变更分为重大变更与一般变更。(PDA TR 56 亦要求在任何工艺变更实施前开展工艺风险评估(PRA),以判断变更影响及是否需可比性研究,与下述"四要素"逻辑一致。)
该框架与 FDA "CMC 安全信息 vs 确证信息"、EMA "实质性修改 vs 一般更新 PSF" 在逻辑上同构——均按"对受试者安全与试验结果科学性的影响大小"分层处置。以下以中国指导原则为骨架作对照。
| 变更类型 | 重大变更(举例) | 一般变更(举例) | 三方处置逻辑 |
| 生产场地 | 增加/替换场地(早期普通口服制剂除外);无菌场地变更不得降低无菌保证水平 | 仅名称/地址表述变更;非安全性删减包装场地 | EU:构成 IMPD 实质性修改须申报;US:属 CMC 安全信息须 info amendment |
| 合成路线/工艺 | 改变路线且明显影响杂质/理化;替换制备方式(合成↔发酵);改变无菌原料药灭菌工艺 | 原路线延长(纳入起始原料制备);不影响质量的批量放大 | 越接近最后一步共价键形成/断裂,影响越大;须前后杂质谱对比 |
| 质量标准 | 删减关键项目;放宽关键限度;不同原理替换关键方法(如 TLC 替 HPLC) | 收紧限度;增加非安全项目;验证范围内方法调整 | 早期不删减/不超标;方法变更后检测能力不低于变更前 |
| 处方/包材 | 关键辅料种类/型号/用量显著变化;变更影响给药剂量准确性或保护性能下降的包材 | 调色/矫味;非功能包衣;同等或更好保护的包材 | 特殊制剂(脂质体、微球)常需体内桥接或额外非临床安全性研究 |
贯穿三方的一条铁律:临床研究用样品的杂质水平不得超出动物安全性试验数据所支持的相应杂质水平;致突变杂质、有毒试剂、溶剂与金属催化剂残留须符合 ICH M7 及相关指导原则,例外须有安全性依据。
6 趋同与差异:述评
在"标准随认知成长"的共识之下,FDA、EMA 与 NMPA 三方监管呈现出"理念高度趋同、实现路径各具特色"的格局。本章从趋同基础、核心差异与对研发型 MAH 的实务启示三个层面展开讨论。
6.1 三方监管的趋同基础
三方在以下四个方面表现出高度一致,且均深度依赖 ICH Q 系列的国际协调。
其一,风险相称原则。资料深度与体系强度均随临床进展递增,而与受试者安全直接相关的事项一律前置。FDA 的 Phase 1 cGMP、EMA 的 Annex 13、NMPA 的临床试验用药品 GMP 附录,无不以"不妥协安全"为第一前提。
其二,可比性底线。动物/非临床安全性样品与临床样品须质量可比,临床试验期间的变更前后亦须可比。CDE 2021 更将"杂质水平不得超出动物安全性试验数据所支持的水平"确立为贯穿全程的铁律。
其三,变更分层处置。FDA 的"CMC 安全信息 vs 确证信息"、EMA 的"实质性修改 vs 一般 PSF 更新"、NMPA 的"重大 vs 一般变更",在逻辑上同构——均按对受试者安全与试验结果科学性的影响大小分层。
其四,行业共识的印证。PDA TR 56(2026)作为 ICH 协调下的行业技术报告,系统给出了阶段适用性质量体系与 GMP 活动清单,其"质量体系须于 Phase 1 前建立、申办方对临床样品负最终责任"等原则,与中美欧监管立场一致,进一步印证了上述趋同(详见 4.4 及表 4.1-1)。
6.2 三方监管的核心差异
尽管理念趋同,三方的法律基础与执行机制存在结构性差异,主要体现在四个方面。
第一,GMP 梯度不同。美国对 Phase 1 IND 产品依 21 CFR 210.2(c) 法定豁免 Part 211,仅须满足 §501(a)(2)(B) 的相称 CGMP;而欧盟与中国对临床试验用药品施行专门 GMP(Annex 13 / 临床试验用药品附录),不豁免 GMP 原则本身。
第二,批放行模式不同。欧盟强制由质量受权人(QP)逐批认证放行;美国无强制 QP,由 QC/指定人员放行;中国由 MAH 质量职责覆盖,临床样品经生产企业与 MAH 质量体系双重管控。
第三,审评节奏不同。中国实行 60 天默许制并鼓励 pre-IND 沟通;美国为 IND 生效制,以信息修订与年报滚动提交;欧盟依 CTR 536/2014 统一申报,重大变更须提交实质性修改申请。
第四,文件载体不同。FDA 的 IND CMC 分段、EMA 的 IMPD、NMPA 的 IND 汇总表,结构各异但信息要素趋近,企业可借 CTD 模块化思路统一内部数据底座。
6.3 对研发型 MAH 的启示
对于采用委托生产(CMO/CDMO)模式的研发型 MAH,三方差异并不构成合规障碍,反而是体系设计的约束条件。核心启示有三:一是不可因"Phase 1 要求宽松"而放松体系,应在 PSF/质量协议层面建立与 Annex 13 同构的变更、偏差、留样与放行记录链;二是将"变更评估四要素"(临床阶段、受试人群、品种特点、认知局限)嵌入内部 SOP,使每次变更都有可追溯的风险判定与桥接证据;三是在全球同步开发中,以统一的内部 CMC 数据底座支撑多区域申报,保持质量标准、变更历史与可比性证据的一致性与可审计性。
7 结语
分阶段 CMC 不是"降低标准",而是"标准随认知成长"。三方监管在理念上已高度 harmonized:以受试者安全为不可让步的底线,以风险相称为原则配置资料与体系强度,以可比性为质量纽带。对于中国研发型 MAH 而言,把握"I 期安全性聚焦、II 期数据可解释性、III 期向商业化收敛"的节奏,并以临床试验期间药学变更管理为主线贯通全生命周期,是在全球同步开发中既快又稳的关键。后续可进一步结合 ICH Q12(药品生命周期管理)与各国 GMP 附录的更新,持续校准企业内部 CMC 治理框架。
参考文献
- FDA. Guidance for Industry: CGMP for Phase 1 Investigational Drugs. July 2008.
- FDA. Guidance for Industry: INDs for Phase 2 and Phase 3 Studies — Chemistry, Manufacturing, and Controls Information. May 2003.
- FDA. Guidance for Industry: Content and Format of INDs for Phase 1 Studies of Drugs… (Phase 1 Guidance).
- US FDA. 21 CFR 312.23 (CMC content), 312.57 (records); 21 CFR 210.2(c), 211 (cGMP).
- EMA. Guideline on the requirements to the chemical and pharmaceutical quality documentation concerning investigational medicinal products in clinical trials. EMA/CHMP/QWP/545525/2017 Rev. 2, 27 Jan 2022.
- EMA. EU Guidelines for Good Manufacturing Practice, Annex 13: Manufacture of Investigational Medicinal Products.
- European Parliament and Council. Regulation (EU) No 536/2014 on clinical trials on medicinal products for human use.
- NMPA/CDE. 新药 I 期临床试验申请技术指南(2018 年第 16 号).
- CDE. 化学药品创新药 I 期临床试验申请药学共性问题相关技术要求(2020 年第 40 号).
- CDE. 创新药(化学药)临床试验期间药学变更技术指导原则(试行)(2021).
- NMPA. 临床试验用药品(试行)GMP 附录. 2022.
- ICH. Q3A(R2)/Q3B(R2) Impurities; Q1A(R2) Stability; M7(R1) Mutagenic Impurities; Q7 GMP for Active Pharmaceutical Ingredients; Q8(R2) Pharmaceutical Development; Q9 Quality Risk Management; Q10 Pharmaceutical Quality System; Q11 Development of Drug Substances; Q2(R1) Validation.
- PDA. Technical Report No. 56 (Revised 2026): Application of Phase-Appropriate Quality Systems and Good Manufacturing Practice to the Development of Biological Product Drug Substance. Parenteral Drug Association.
涉及参考文献下载链接:https://pan.quark.cn/s/a0b95388303f

测试号码220天前0
测试测试测试测试测试号码220天前0
我测试下评论会不会收到回复蓝调20天前0
这是一个测试评论沙拉2月前0
我们是美墨尔特的箱子,原装的紫外灯测出来就是这么多沙拉2月前0
老师你好!“稳定性试验近紫外能量一般为90μW/cm2”这一段是如何确认的呢,对应的紫外灯灯管有瓦数要求按摩沙拉2月前0
老师你好,我想请教一下,“稳定性试验近紫外能量一般为90μW/cm2”这个是怎么得知的呢,对应的紫外灯管瓦数是多少。目前我们实验室有一台光照稳定性试验箱,其近紫外能量高达400μW/cm2kidzhangy11月前0
感谢分享,楼主好人一生平安Terrific12月前0
感谢!特别有用,资源分享的很及时!